
La malformation adénomatoïde kystique pulmonaire (MAKP) est une anomalie congénitale rare du développement des poumons. Découvrez ses causes, son diagnostic prénatal et les options thérapeutiques actuelles.
Qu’est-ce que la malformation adénomatoïde kystique pulmonaire (MAKP) ?
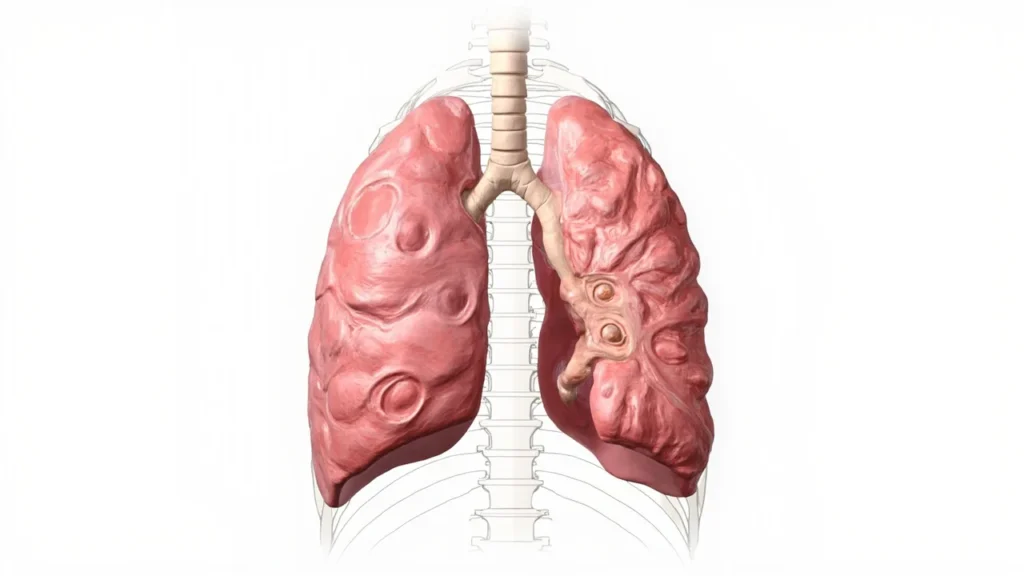
La malformation adénomatoïde kystique pulmonaire, également appelée MAKP ou CPAM (Congenital Pulmonary Airway Malformation) selon la terminologie internationale, est une anomalie congénitale du développement pulmonaire. Elle se caractérise par la présence de kystes anormaux au sein du tissu pulmonaire du fœtus ou du nouveau-né, résultant d’un défaut de développement des bronchioles terminales durant l’embryogenèse.
Cette pathologie relativement rare touche environ 1 naissance sur 25 000 à 1 sur 35 000, ce qui en fait l’une des malformations pulmonaires congénitales les plus fréquentes. Elle est généralement diagnostiquée pendant la grossesse grâce à l’échographie obstétricale de routine, bien qu’elle puisse parfois être découverte plus tardivement dans l’enfance, voire à l’âge adulte dans certains cas asymptomatiques.
La MAKP se développe dans la majorité des cas sur un seul lobe pulmonaire (atteinte unilatérale et unilobaire dans 80 à 95 % des cas), avec une prédominance légère pour les lobes inférieurs. Elle est généralement non héréditaire et survient de manière sporadique.
Les causes et facteurs de risque
Origines embryologiques
La MAKP résulte d’un défaut de développement des voies aériennes distales survenant entre la 5e et la 10e semaine de gestation. Pendant cette période critique, les bourgeons bronchiques se développent normalement pour former l’arbre bronchique et les alvéoles. Lorsqu’un trouble survient dans ce processus, il provoque une prolifération anormale de structures kystiques dépourvues de fonction respiratoire normale.
Facteurs de risque identifiés
Aucun facteur de risque génétique ou environnemental clairement identifié n’est actuellement reconnu. Cependant, certaines études suggèrent :
- Une possible association avec des anomalies chromosomiques dans de rares cas
- L’absence de transmission héréditaire avérée dans la majorité des cas sporadiques
- Une légère prédominance masculine dans certaines séries cliniques
- Un lien possible avec certaines expositions gestationnelles, bien que cela reste débattu
Il est important de souligner que la MAKP n’est pas causée par un comportement maternel particulier pendant la grossesse et survient le plus souvent de façon imprévisible.
Classification de Stocker : les différents types
La classification la plus utilisée en pratique clinique est celle de Stocker, qui distingue cinq types de malformations adénomatoïdes en fonction de la taille des kystes et de leur localisation anatomique :
- Type 0 : forme très rare, kystes solides, pronostic sévère, incompatible avec la vie dans la plupart des cas
- Type 1 : le plus fréquent (environ 70 % des cas), kystes de grande taille (3 à 10 cm), pronostic favorable après traitement
- Type 2 : kystes de taille intermédiaire (0,5 à 2 cm), représentant 15 à 20 % des cas
- Type 3 : forme microcystique ou solide, moins fréquente (5 à 10 %)
- Type 4 : kystes périphériques distaux, diagnostic souvent tardif
Cette classification aide les équipes médicales à évaluer le pronostic, planifier le traitement et anticiper les complications éventuelles.
Diagnostic et détection
Diagnostic prénatal
Dans la grande majorité des cas, la MAKP est détectée lors de l’échographie morphologique du deuxième trimestre, généralement entre la 18e et la 24e semaine d’aménorrhée. Les signes échographiques caractéristiques incluent :
- Une image kystique ou hyperéchogène au sein du poumon fœtal
- Une déviation du médiastin dans les formes volumineuses
- Un éventuel hydramnios (excès de liquide amniotique) en raison d’une compression œsophagienne
- Une déviation des structures cardiaques dans les formes sévères
L’IRM fœtale peut être réalisée en complément pour préciser la nature exacte de la lésion et son retentissement sur les structures adjacentes. Une surveillance échographique rapprochée est ensuite mise en place, avec généralement des contrôles toutes les 2 à 4 semaines pour suivre l’évolution du volume lésionnel (rapport CPAM-volume ratio ou CVR).
Diagnostic postnatal
Après la naissance, plusieurs examens permettent de confirmer le diagnostic :
- Radiographie thoracique : souvent le premier examen réalisé
- Scanner thoracique (CT) avec injection de produit de contraste : examen de référence pour caractériser précisément la malformation
- IRM thoracique : alternative au scanner dans certains centres
- Éventuellement une bronchoscopie en cas de doute diagnostique
Symptômes et complications possibles
Formes asymptomatiques
De nombreuses MAKP, en particulier les petites lésions de type 1 ou 2, demeurent totalement asymptomatiques à la naissance et durant l’enfance. Ces formes sont parfois découvertes fortuitement lors d’un examen radiologique réalisé pour un autre motif (infection respiratoire, traumatisme, bilan préopératoire).
Symptômes respiratoires
Lorsque la malformation devient symptomatique, les signes cliniques les plus fréquents sont :
- Détresse respiratoire néonatale dans les formes volumineuses
- Tachypnée (respiration rapide) et dyspnée (essoufflement)
- Toux chronique ou récurrente
- Wheezing (sifflements respiratoires)
- Infections pulmonaires récidivantes dans le même territoire
- Retard de croissance chez le nourrisson dans certains cas sévères
Complications potentielles
Les complications les plus redoutées sont :
- Les infections pulmonaires récurrentes (pneumopathies à répétition)
- Le pneumothorax par rupture de kystes
- L’hémorragie intrakystique
- La transformation maligne (exceptionnelle mais documentée, principalement en pleuropneumoblastome ou carcinome bronchiolo-alvéolaire)
- La compression des structures médiastinales dans les formes géantes
Options thérapeutiques
Surveillance active
Pour les petites lésions asymptomatiques, une simple surveillance clinique et radiologique peut être proposée. Cette approche implique des consultations régulières avec un pneumologue pédiatre et des scanners thoraciques de contrôle. Cependant, de nombreuses équipes pédiatriques recommandent aujourd’hui une chirurgie préventive même pour les lésions asymptomatiques, en raison du risque d’infections ultérieures et du faible risque de transformation maligne.
Chirurgie : la lobectomie
Le traitement de référence reste la lobectomie pulmonaire, c’est-à-dire l’ablation chirurgicale du lobe pulmonaire atteint. Cette intervention peut être réalisée :
- Par thoracotomie ouverte (incision latérale du thorax)
- Par chirurgie thoracoscopique vidéo-assistée (VATS), technique mini-invasive de plus en plus privilégiée
- Par chirurgie robotique dans certains centres spécialisés
L’âge optimal pour l’intervention se situe généralement entre 3 et 12 mois, lorsque le poumon restant a une bonne capacité de compensation et de croissance. Chez l’enfant plus grand ou l’adulte, la chirurgie reste possible mais peut être techniquement plus complexe.
Prise en charge des formes compliquées
En cas de détresse respiratoire sévère chez le nouveau-né, une prise en charge en réanimation néonatale peut être nécessaire, incluant :
- Ventilation assistée
- Exérèse chirurgicale en urgence
- Dans de très rares cas, possibilité de thoraco-amniotic shunt in utero pour les formes avec hydrops fœtal sévère
Suivi postopératoire et qualité de vie
Après une lobectomie réalisée dans l’enfance, le pronostic est excellent dans la grande majorité des cas. Le poumon restant possède une remarquable capacité de compensation : on observe une hyperinflation compensatrice du tissu sain qui permet de maintenir une fonction respiratoire normale ou quasi-normale.
Le suivi à long terme comprend :
- Des consultations de pneumologie pédiatrique régulières pendant les premières années
- Des explorations fonctionnelles respiratoires (EFR) pour évaluer la capacité pulmonaire
- Un scanner thoracique de contrôle pour vérifier l’absence de lésion résiduelle ou de complication
- Une surveillance du développement staturo-pondéral et de l’aptitude à l’effort
La plupart des enfants opérés mènent une vie tout à fait normale, sans restriction particulière à l’activité physique, y compris la pratique du sport.
L’essentiel en bref
- La malformation adénomatoïde kystique pulmonaire est une anomalie congénitale rare mais généralement de bon pronostic
- Elle est le plus souvent détectée lors de l’échographie prénatale du 2e trimestre
- La classification de Stocker permet d’évaluer la sévérité et de guider la prise en charge
- La lobectomie reste le traitement de référence, idéalement réalisée entre 3 et 12 mois
- Les techniques mini-invasives (VATS, chirurgie robotique) offrent d’excellents résultats esthétiques et fonctionnels
- Le pronostic à long terme est très favorable, avec une qualité de vie préservée dans l’immense majorité des cas
- Un suivi spécialisé régulier est indispensable pendant l’enfance, mais s’espace progressivement avec les années
Conseil pratique : En cas de diagnostic anténatal d’une MAKP, il est essentiel d’être prise en charge dans un centre de médecine fœtale multidisciplinaire associant obstétriciens, pneumologues pédiatres, chirurgiens thoraciques pédiatriques et radiologues spécialisés. Ce parcours coordonné permet d’optimiser la surveillance, d’anticiper la prise en charge néonatale et de planifier l’intervention chirurgicale dans les meilleures conditions. Pour les parents, n’hésitez pas à poser toutes vos questions à l’équipe soignante et à rejoindre des associations de parents d’enfants porteurs de malformations pulmonaires, qui offrent un soutien précieux et des retours d’expérience rassurants.
Vos questions, nos réponses
Qu'est-ce que la malformation adénomatoïde kystique pulmonaire ?
La malformation adénomatoïde kystique pulmonaire (MAKP) est une anomalie congénitale rare du développement des poumons. Elle se caractérise par des kystes de tailles variables dans le tissu pulmonaire. Elle est souvent détectée lors de l'échographie prénatale. Dans de nombreux cas, elle régresse spontanément avant la naissance. Lorsqu'elle persiste, une surveillance ou une chirurgie peut être nécessaire après la naissance.
La MAKP est-elle dangereuse pour le bébé ?
La MAKP peut être dangereuse dans certains cas, notamment si elle est volumineuse et comprime le cœur ou les poumons. Elle peut entraîner une détresse respiratoire à la naissance ou des infections pulmonaires répétées. Cependant, beaucoup de formes régressent in utero ou restent asymptomatiques. Un suivi prénatal spécialisé est essentiel. En cas de complication, une prise en charge néonatale urgente est nécessaire.
Comment traite-t-on la MAKP après la naissance ?
Après la naissance, le traitement dépend de la taille et des symptômes. Si la malformation est asymptomatique, une surveillance régulière peut suffire. En cas d'infections répétées ou de détresse respiratoire, une chirurgie d'exérèse est envisagée, souvent avant l'âge de 1 an. L'intervention consiste à retirer la zone malformée. Le pronostic est généralement bon après traitement. Un suivi pneumologique est recommandé.
Sources et pour aller plus loin
Les informations de cet article s’appuient sur les recommandations des organismes de santé de référence. Pour approfondir le sujet « Malformation Adénomatoïde Kystique Pulmonaire », consultez les ressources officielles suivantes :
- Haute Autorité de Santé (HAS) — santé de l'enfant
- Ameli — santé de l'enfant
- Santé publique France — pédiatrie et prévention
Important : ce contenu est informatif et ne remplace pas une consultation médicale. En cas de symptômes ou de doute, consultez votre médecin.