Le canal atrioventriculaire est une malformation cardiaque congénitale fréquente, particulièrement associée à la trisomie 21. Découvrez ses causes, ses symptômes, son diagnostic et sa prise en charge chirurgicale.
Qu’est-ce que le canal atrioventriculaire ?
Le canal atrioventriculaire (CAV), également appelé défaut des coussins endocardiques ou defect septal auriculo-ventriculaire (DSAV), est une malformation cardiaque congénitale complexe qui se caractérise par un développement incomplet des structures séparant les cavités cardiaques durant la vie embryonnaire. Cette pathologie touche environ 1 nouveau-né sur 2000 à 3000 naissances vivantes et représente 4 à 5 % de l’ensemble des cardiopathies congénitales.
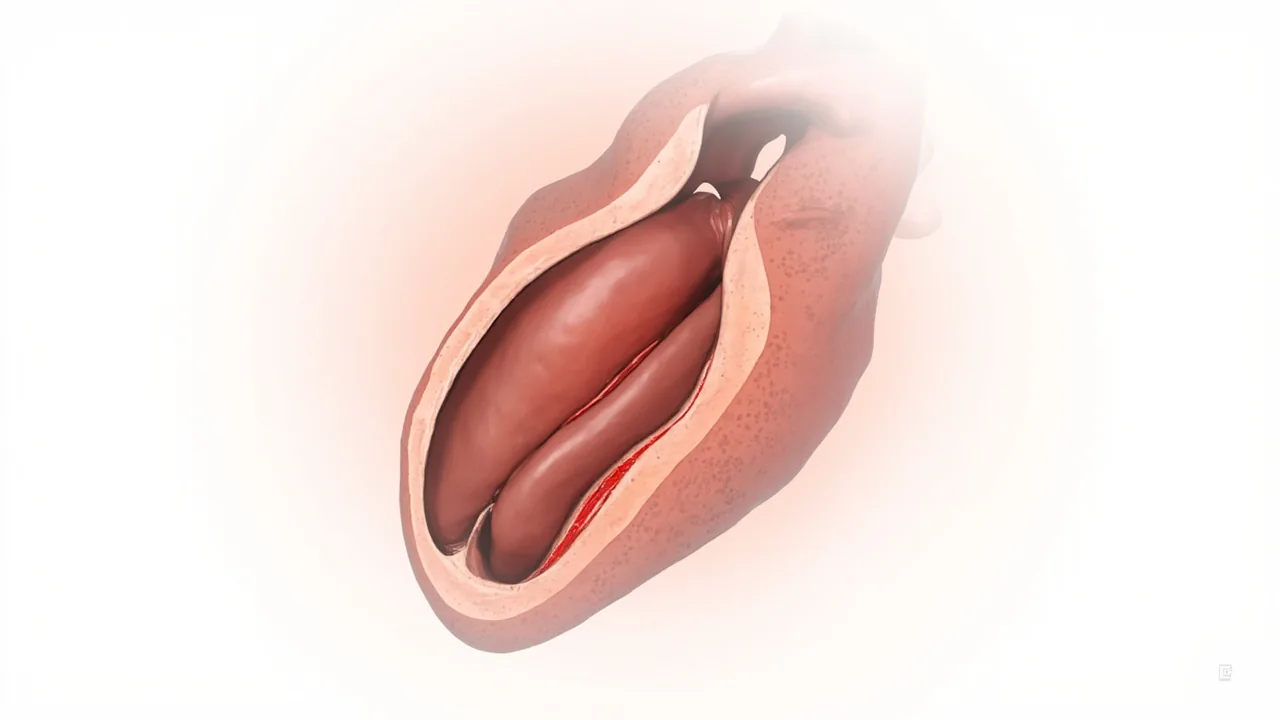
Cette malformation résulte d’un défaut de fusion des coussins endocardiques, structures embryonnaires essentielles qui participent normalement à la formation de la partie basse du septum interauriculaire (cloison entre les oreillettes), de la partie haute du septum interventriculaire (cloison entre les ventricules) ainsi que des valves auriculo-ventriculaires (mitrale et tricuspide).
Anatomie normale vs. canal atrioventriculaire
Dans un cœur normal, le sang circule séparément dans les circuits droit (pulmonaire) et gauche (systémique) grâce à des cloisons étanches. Dans le CAV, on observe :
- Une communication interauriculaire (CIA) de type ostium primum
- Une communication interventriculaire (CIV) dans la portion haute du septum
- Une malformation des valves mitrale et tricuspide, qui forment au lieu de deux valves distinctes une valve commune
Cette anatomie anormale entraîne un shunt gauche-droit : le sang oxygéné passe des cavités gauches vers les cavités droites, surchargeant la circulation pulmonaire.
Les différents types de canal atrioventriculaire
On distingue classiquement trois formes anatomiques de CAV, dont la gravité et la prise en charge diffèrent.
Le CAV partiel (ou ostium primum isolé)
Il s’agit de la forme la moins sévère. Seule la communication interauriculaire de type ostium primum est présente, associée à une fente dans la valve mitrale (fente mitrale). Le shunt se fait uniquement au niveau auriculaire, et l’insuffisance mitrale est de degré variable.
Le CAV intermédiaire (ou transitional)
Cette forme présente les caractéristiques d’un CAV complet, mais la communication interventriculaire est partiellement fermée par du tissu valvulaire, réduisant ainsi le shunt interventriculaire. Les valves restent toutefois malformées.
Le CAV complet
C’est la forme la plus sévère. Elle associe une large CIA, une CIV étendue et une valve auriculo-ventriculaire commune qui surplombe les deux ventricules. Le sang passe librement d’un côté à l’autre du cœur, entraînant une surcharge volémique majeure des poumons et une insuffisance cardiaque précoce.
Causes et facteurs de risque
Le canal atrioventriculaire est une pathologie multifactorielle. La principale cause identifiée est son association fréquente avec des anomalies chromosomiques, notamment la trisomie 21 (syndrome de Down).
Association avec la trisomie 21
Environ 40 à 50 % des enfants atteints de trisomie 21 présentent une cardiopathie congénitale, et le CAV complet est de loin la malformation la plus fréquente dans cette population (environ 40 % des cas de cardiopathies associées à la trisomie 21).
Autres facteurs de risque
D’autres facteurs peuvent favoriser l’apparition d’un CAV :
- Le diabète maternel, en particulier lorsqu’il est mal équilibré pendant la grossesse
- La consommation d’alcool ou de certains médicaments tératogènes pendant la grossesse (acide rétinoïque, antiépileptiques)
- La rubéole maternelle durant le premier trimestre
- Des antécédents familiaux de cardiopathie congénitale (risque légèrement accru)
- Certaines syndromes génétiques rares : syndrome de DiGeorge, syndrome d’Ellis-Van Creveld, syndrome de Holt-Oram
Symptômes et signes cliniques
Les manifestations cliniques du CAV dépendent de sa taille, du type anatomique et de l’importance du shunt. Les symptômes apparaissent généralement dans les premières semaines ou mois de vie.
Chez le nouveau-né et le nourrisson
Les signes les plus évocateurs sont :
- Une détresse respiratoire avec tachypnée (respiration rapide)
- Des difficultés alimentaires : le bébé se fatigue rapidement lors des tétées, transpire, prend du poids insuffisamment
- Un retard de croissance staturo-pondéral
- Des infections respiratoires récurrentes (bronchites, pneumopathies)
- Une transpiration excessive surtout à l’effort (tétée, pleurs)
- Un souffle cardiaque audible à l’auscultation
- Une hépatomégalie (foie augmenté de volume) en cas d’insuffisance cardiaque
Dans les formes complètes non opérées
Sans traitement chirurgical, le CAV complet entraîne une hypertension artérielle pulmonaire sévère, évoluant vers le syndrome d’Eisenmenger (inversion du shunt qui devient droite-gauche) avec cyanose (coloration bleutée de la peau), polyglobulie, et à terme, une défaillance cardiaque droite.
Diagnostic du canal atrioventriculaire
Le diagnostic du CAV repose sur un faisceau d’examens cliniques et paracliniques.
Diagnostic anténatal
Le diagnostic peut être posé avant la naissance lors de l’échographie cardiaque fœtale (échocardiographie fœtale), généralement réalisée entre 20 et 24 semaines d’aménorrhée. Cet examen est systématiquement proposé en cas de suspicion d’anomalie chromosomique ou de signes indirects à l’échographie obstétricale classique (cardiomégalie, anomalie du cœur fœtal).
Examens à la naissance et en période néonatale
Plusieurs examens permettent de confirmer le diagnostic :
- L’auscultation cardiaque révèle un souffle caractéristique
- La radiographie thoracique montre une cardiomégalie et une hypervascularisation pulmonaire
- L’électrocardiogramme (ECG) met en évidence un axe électrique dévié à gauche et des signes d’hypertrophie des cavités
- L’échocardiographie transthoracique est l’examen de référence : elle permet de visualiser les défauts septaux, la valve commune et d’évaluer le degré d’insuffisance valvulaire
- Le cathétérisme cardiaque est parfois nécessaire pour évaluer précisément les résistances pulmonaires avant chirurgie
Bilan complémentaire
En cas de CAV, un caryotype (analyse chromosomique) est systématiquement réalisé pour rechercher une trisomie 21 ou une autre anomalie génétique associée. Un bilan complet à la recherche de malformations extracardiaques est également effectué (échographie abdominale, examen neurologique, bilan ORL…).
Traitement et prise en charge chirurgicale
Le traitement du canal atrioventriculaire est essentiellement chirurgical. Il s’agit de l’une des interventions les plus fréquentes en chirurgie cardiaque pédiatrique.
Prise en charge médicale préopératoire
Avant la chirurgie, un traitement médical vise à stabiliser l’état du nourrisson :
- Diurétiques (furosémide) pour réduire la surcharge pulmonaire
- Inhibiteurs de l’enzyme de conversion (captopril, énalapril) pour diminuer la post-charge
- Digoxine dans certains cas pour améliorer la contractilité cardiaque
- Alimentation hypercalorique par sonde nasogastrique si nécessaire pour assurer une croissance satisfaisante
- Surveillance régulière du poids, de la saturation en oxygène et de l’état respiratoire
Chirurgie cardiaque
La fermeture chirurgicale du CAV est généralement réalisée entre 3 et 6 mois de vie dans les formes complètes, et un peu plus tard dans les formes partielles. L’intervention, réalisée sous circulation extracorporelle, consiste à :
- Fermer la communication interauriculaire avec un patch (généralement en péricarde autologue)
- Fermer la communication interventriculaire avec un patch
- Reconstruire deux valves auriculo-ventriculaires fonctionnelles (mitrale et tricuspide) à partir de la valve commune, en suturant la fente mitrale
Dans certains cas, lorsque les conditions anatomiques ne permettent pas une réparation complète, une intervention palliative (banding de l’artère pulmonaire) peut être réalisée dans un premier temps.
Suivi postopératoire et complications
Après la chirurgie, une surveillance rapprochée est nécessaire. Les complications possibles incluent :
- L’insuffisance valvulaire mitrale résiduelle, qui peut nécessiter une réintervention
- La sténose sous-aortique par développement d’un tissu fibromusculaire
- Des troubles du rythme cardiaque (blocs auriculo-ventriculaires)
- Une hypertension artérielle pulmonaire persistante dans les formes diagnostiquées tardivement
Pronostic et qualité de vie
Le pronostic du canal atrioventriculaire s’est considérablement amélioré ces dernières décennies grâce aux progrès de la chirurgie cardiaque pédiatrique et de la réanimation postopératoire. La mortalité opératoire actuelle est inférieure à 5 % dans les centres expérimentés pour le CAV complet.
Devenir à long terme
La plupart des enfants opérés d’un CAV mènent une vie normale ou quasi-normale. Cependant, un suivi cardiologique à vie est indispensable pour :
- Surveiller la fonction des valves, notamment la valve mitrale
- Dépister une éventuelle resténose sous-aortique
- Évaluer la capacité d’effort et adapter les activités
- Accompagner la transition vers la cardiologie adulte à l’adolescence
Le port d’une prophylaxie de l’endocardite infectieuse (antibiotiques préventifs avant certains soins dentaires) reste recommandé chez les patients opérés d’un CAV avec valve prothétique ou antécédent d’endocardite.
Activité physique et vie quotidienne
La pratique d’une activité physique adaptée est encouragée, en concertation avec le cardiologue. Les sports de compétition intense peuvent être contre-indiqués dans certains cas, mais la majorité des enfants peuvent mener une vie scolaire, sociale et professionnelle normale.
L’essentiel à retenir
Le canal atrioventriculaire est une malformation cardiaque congénitale complexe qui nécessite une prise en charge spécialisée. Voici les messages essentiels à retenir :
- Le CAV associe un défaut de la cloison entre les oreillettes, un défaut de la cloison entre les ventricules et une malformation des valves mitrale et tricuspide
- Cette pathologie est fortement associée à la trisomie 21, mais peut survenir chez des enfants sans anomalie chromosomique
- Le diagnostic anténatal est possible grâce à l’échocardiographie fœtale, permettant une prise en charge optimale dès la naissance
- Les symptômes principaux sont la détresse respiratoire, les difficultés alimentaires et le retard de croissance du nourrisson
- Le traitement est chirurgical et doit être réalisé dans les premiers mois de vie pour les formes complètes
- Avec une prise en charge adaptée, le pronostic est favorable dans la grande majorité des cas
- Un suivi cardiologique régulier à vie est indispensable pour dépister et traiter les complications tardives
- Les parents d’un enfant atteint de CAV ne doivent pas hésiter à se rapprocher d’associations spécialisées et d’équipes pluridisciplinaires (cardiologue, chirurgien, psychologue, généticien) pour un accompagnement global
FAQ
Qu'est-ce que le canal atrioventriculaire ?
Le canal atrioventriculaire est une malformation cardiaque congénitale qui associe un défaut des cloisons séparant les oreillettes et les ventricules, ainsi qu'une anomalie des valves mitrale et tricuspide. Cette cardiopathie est fréquemment associée à la trisomie 21. Elle nécessite une prise en charge chirurgicale spécialisée pour corriger les anomalies et prévenir les complications.
Quels sont les symptômes du canal atrioventriculaire ?
Les symptômes apparaissent souvent dès les premières semaines de vie : essoufflement, fatigue lors des repas, mauvaise prise de poids, cyanose (coloration bleutée) et infections respiratoires à répétition. Un souffle cardiaque peut être entendu à l'auscultation. Devant ces signes, une consultation médicale urgente est indispensable pour évaluer la malformation.
Comment traiter le canal atrioventriculaire ?
Le traitement est chirurgical et consiste à fermer les communications anormales et à réparer les valves. L'intervention est généralement réalisée dans les premiers mois de vie. Un suivi cardiologique régulier est nécessaire à vie. En cas de symptômes graves ou de complications, une prise en charge médicale immédiate s'impose.
Pour aller plus loin
Les informations de cet article s’appuient sur les recommandations des organismes de santé de référence. Pour approfondir le sujet « Canal atrioventriculaire : malformation cardiaque », consultez les ressources officielles suivantes :
- Haute Autorité de Santé (HAS) — santé de l'enfant
- Ameli — santé de l'enfant
- Santé publique France — pédiatrie et prévention
Important : ce contenu est informatif et ne remplace pas une consultation médicale. En cas de symptômes ou de doute, consultez votre médecin.