L'ostéosarcome est la tumeur osseuse maligne primitive la plus fréquente, touchant principalement les adolescents et jeunes adultes. Découvrez ses causes, ses signes d'alerte, son diagnostic et les options thérapeutiques actuelles.
Qu’est-ce que l’ostéosarcome ?
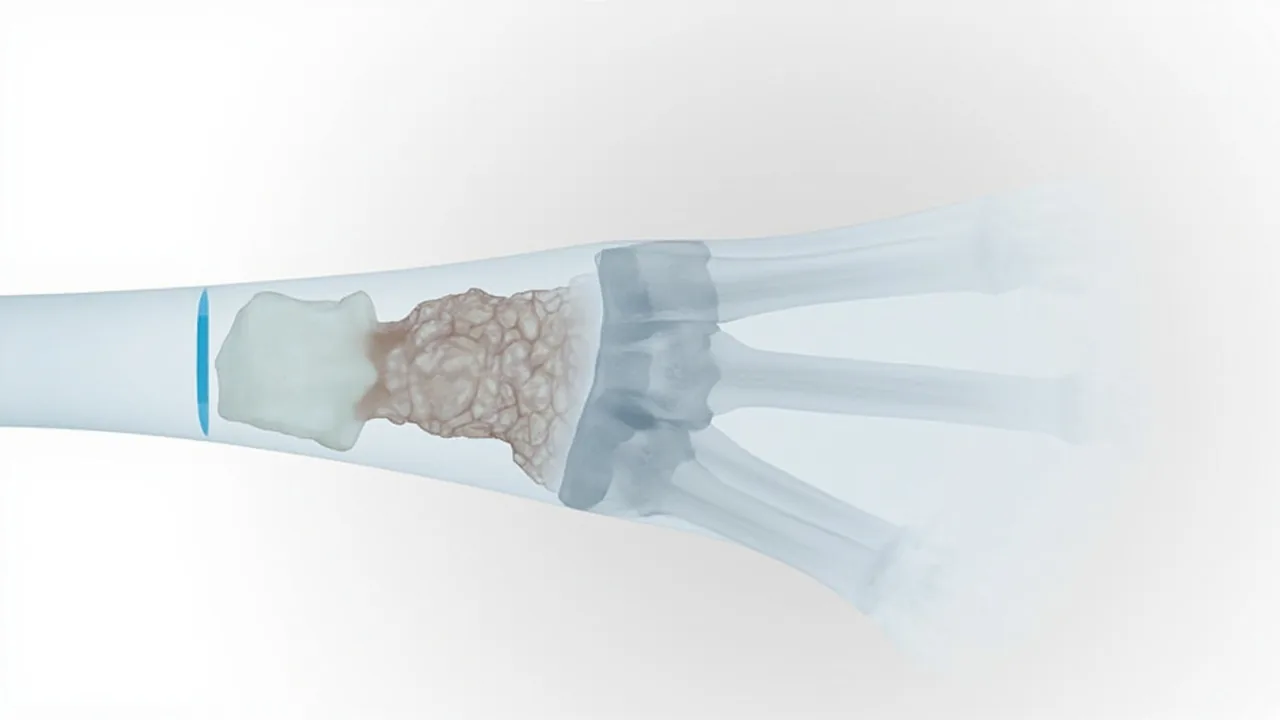
L’ostéosarcome, également appelé sarcome ostéogénique, est la tumeur osseuse maligne primitive la plus fréquente. Il se développe à partir des cellules formant l’os, les ostéoblastes, et produit de manière anormale du tissu osseux immature. Cette pathologie cancéreuse appartient à la famille des sarcomes, tumeurs malignes touchant les tissus conjonctifs (os, cartilage, muscles, graisse).
Chaque année, on estime qu’environ 3 à 4 cas d’ostéosarcome surviennent pour un million d’habitants dans les pays occidentaux, ce qui en fait une maladie rare mais particulièrement agressive. L’incidence mondiale reste stable, mais la prise en charge a considérablement évolué depuis les années 1970 grâce aux progrès de la chimiothérapie.
Localisation de la tumeur
Dans près de 60 % des cas, l’ostéosarcome se développe au niveau des os longs, en particulier :
- Le fémur (autour du genou), zone la plus fréquente
- Le tibia (près du genou)
- L’humérus (épaule)
- Le bassin, dans les formes plus rares
Les métaphyses, c’est-à-dire les zones de croissance osseuse situées près des extrémités des os longs, sont les sites privilégiés de développement de cette tumeur, ce qui explique en partie sa prédilection pour les adolescents en période de croissance.
Causes et facteurs de risque
Dans la majorité des cas, l’ostéosarcome apparaît de manière sporadique, sans cause identifiable précise. Cependant, plusieurs facteurs de risque ont été clairement établis par la recherche médicale.
L’âge et la croissance osseuse
Le pic d’incidence se situe entre 10 et 20 ans, période de croissance rapide du squelette. Cette corrélation entre croissance osseuse et survenue de l’ostéosarcome suggère que les divisions cellulaires intenses au niveau des cartilages de croissance pourraient favoriser l’apparition de mutations cancéreuses. Un second pic, plus modeste, est observé après 65 ans, souvent associé à des pathologies osseuses préexistantes.
Prédispositions génétiques
Certaines maladies héréditaires augmentent significativement le risque de développer un ostéosarcome :
- Le rétinoblastome héréditaire (mutation du gène RB1), qui multiplie le risque par 30 à 40
- Le syndrome de Li-Fraumeni (mutation du gène TP53)
- La maladie de Paget de l’os, surtout dans sa forme avancée
- Le syndrome de Rothmund-Thomson
Facteurs environnementaux et iatrogènes
Une exposition antérieure à des radiations ionisantes thérapeutiques (radiothérapie pour un autre cancer) constitue un facteur de risque reconnu. De même, certaines chimiothérapies, notamment avec des agents alkylants, peuvent augmenter le risque à long terme. Le rôle des traumatismes osseux, longtemps suspecté, n’est aujourd’hui pas considéré comme un facteur causal direct, mais peut révéler une tumeur préexistante.
Symptômes et signes d’alerte
Reconnaître précocement les signes de l’ostéosarcome est essentiel pour améliorer le pronostic, qui dépend fortement de la taille tumorale au moment du diagnostic.
La douleur osseuse : premier signe
La douleur est le symptôme inaugural dans plus de 90 % des cas. Elle présente des caractéristiques spécifiques qui doivent alerter :
- Une douleur profonde et persistante, située dans l’os atteint
- Une aggravation nocturne, réveillant souvent le patient
- Une intensification progressive malgré le repos
- Une réponse faible aux antalgiques classiques
Cette douleur est souvent confondue, chez l’adolescent, avec des douleurs de croissance ou une tendinite, ce qui peut retarder le diagnostic de plusieurs mois. Toute douleur osseuse persistante plus de 3 à 4 semaines chez un jeune justifie une consultation médicale.
Signes cliniques associés
À mesure que la tumeur progresse, d’autres manifestations apparaissent :
- Un gonflement ou une masse palpable au niveau de l’os atteint
- Une limitation des mouvements de l’articulation proche
- Une boiterie (pour les tumeurs du membre inférieur)
- Des fractures pathologiques survenant sans traumatisme majeur, dans 5 à 10 % des cas
- Une amyotrophie (diminution du volume musculaire) en aval de la tumeur
Plus rarement, des métastases pulmonaires (les plus fréquentes, 80 % des métastases) peuvent provoquer toux, douleur thoracique ou essoufflement lorsqu’elles deviennent volumineuses.
Diagnostic de l’ostéosarcome
Le diagnostic repose sur une démarche rigoureuse combinant imagerie, biopsie et bilan d’extension. La rapidité de la prise en charge est déterminante pour le pronostic.
Examens d’imagerie
La radiographie standard est souvent le premier examen réalisé. Elle peut montrer des signes caractéristiques :
- Une ostéolyse (destruction osseuse)
- Une ostéocondensation (production osseuse anormale)
- Un aspect en « feu d’herbe » ou « soleil couchant » avec des spicules perpendiculaires à l’os
- Une rupture de la corticale osseuse
- Une réaction périostée (triangle de Codman)
L’IRM (imagerie par résonance magnétique) est l’examen de référence pour évaluer l’extension locale : taille tumorale, envahissement des tissus mous, rapport avec les structures vasculo-nerveuses. Le scanner thoracique et la scintigraphie osseuse complètent le bilan d’extension à la recherche de métastases.
La biopsie : étape clé
La biopsie chirurgicale doit impérativement être réalisée par une équipe spécialisée en oncologie orthopédique. Une biopsie mal positionnée peut compromettre la chirurgie conservatrice ultérieure et augmenter le risque de récidive. L’analyse anatomopathologique confirme le diagnostic et précise le sous-type histologique (ostéoblastique, chondroblastique, fibroblastique, télangiectasique, ou à petites cellules).
Bilan complémentaire
Des analyses sanguines sont effectuées : dosage des phosphatases alcalines et de la lactate déshydrogénase (LDH), dont les taux élevés sont des marqueurs pronostiques. Un PET-scanner peut être réalisé pour un bilan d’extension complet.
Stades et classification
La classification la plus utilisée est celle de l’Enneking (système chirurgical) et la classification TNM de l’AJCC, qui permettent de stratifier le traitement.
Classification selon l’extension
- Stade I A : tumeur de bas grade, intracompartimentale
- Stade I B : tumeur de bas grade, extracompartimentale
- Stade II A : tumeur de haut grade, intracompartimentale
- Stade II B : tumeur de haut grade, extracompartimentale (forme la plus fréquente)
- Stade III : présence de métastases
Métastases : pronostic majeur
Environ 15 à 20 % des patients présentent des métastases au diagnostic initial, principalement pulmonaires (80 % des cas), parfois osseuses. La présence de métastases au diagnostic divise le taux de survie par 2 à 3.
Traitements de l’ostéosarcome
La prise en charge actuelle est multidisciplinaire (oncologues, chirurgiens orthopédistes, radiothérapeutes, psychologues) et associe systématiquement chimiothérapie et chirurgie.
Chimiothérapie néoadjuvante
Avant la chirurgie, une chimiothérapie dite néoadjuvante est administrée pendant 2 à 3 mois. Elle vise à :
- Réduire la taille de la tumeur primitive
- Détruire les micro-métastases précoces
- Évaluer la réponse tumorale (critère pronostique majeur)
Les protocoles actuels associent généralement méthotrexate haute dose, doxorubicine (adriamycine) et cisplatine, parfois associés à l’ifosfamide et l’étoposide. La toxicité est significative mais gérée par des équipes expérimentées.
Chirurgie conservatrice
Dans 80 à 90 % des cas, une chirurgie de conservation du membre (« limb-salvage surgery ») est désormais possible, contrairement aux amputations quasi systématiques d’autrefois. Elle consiste à retirer la tumeur avec des marges saines, puis à reconstruire l’os par :
- Prothèse massive (endoprothèse)
- Greffon osseux (allogreffe ou autogreffe vascularisée)
- Membres composites
L’amputation reste nécessaire dans certains cas : tumeurs très volumineuses, envahissement vasculo-nerveux majeur, ou échec du traitement conservateur. Une chirurgie de qualité doit être pratiquée dans un centre expert.
Chimiothérapie adjuvante
Après la chirurgie, une chimiothérapie adjuvante est poursuivie pendant 4 à 6 mois. Le pourcentage de nécrose tumorale observé sur la pièce opératoire (critère de Huvos) guide l’adaptation du protocole. Une nécrose supérieure à 90 % est de bon pronostic.
Traitement des métastases
Les métastases pulmonaires sont traitées par chirurgie (métastasectomie) chaque fois que possible, complétée par chimiothérapie. De nouvelles thérapies comme le mifamurtide (immunothérapie non spécifique) ont montré un bénéfice en survie dans les formes métastatiques. La radiothérapie stéréotaxique peut être utilisée pour les métastases inopérables.
Pronostic et taux de survie
Le pronostic de l’ostéosarcome s’est nettement amélioré depuis l’introduction de la chimiothérapie. Le taux de survie à 5 ans varie selon les situations :
- Forme localisée : 60 à 75 % de survie à 5 ans
- Forme métastatique au diagnostic : 20 à 30 %
- Bonne réponse à la chimiothérapie (nécrose > 90 %) : pronostic favorable
Facteurs pronostiques
Plusieurs éléments influencent le pronostic :
- Le stade au diagnostic (localisé ou métastatique)
- La réponse histologique à la chimiothérapie néoadjuvante
- La taille tumorale et la possibilité d’une résection complète
- La localisation (membres de meilleur pronostic que le bassin ou le rachis)
- Le taux de LDH et de phosphatases alcalines initial
Suivi et vie après traitement
Le suivi après traitement est à vie en raison du risque de récidive (essentiellement dans les 2 à 3 premières années) et des séquelles tardives des traitements.
Surveillance oncologique
Un protocole de surveillance rigoureux comprend :
- Examen clinique tous les 3 mois pendant 2 ans, puis tous les 6 mois jusqu’à 5 ans
- Radiographie thoracique et scanner thoracique réguliers (recherche de métastases pulmonaires)
- IRM locale de contrôle
- Surveillance cardiaque (chimiothérapie par anthracyclines)
- Bilan rénal (cisplatine)
Réhabilitation fonctionnelle
La rééducation est essentielle pour récupérer les fonctions motrices. Kinésithérapie, ergothérapie, soutien psychologique et reprise progressive des activités (scolarité, sport adapté) sont les piliers de la réinsertion. Les prothèses modernes permettent souvent une vie quasi normale, y compris la pratique sportive adaptée.
Risques de séquelles tardives
Les survivants présentent un risque accru de :
- Cancers secondaires induits par la chimiothérapie ou la radiothérapie
- Cardiomyopathie (doxorubicine)
- Insuffisance rénale (cisplatine)
- Ostéonécrose (corticothérapie, méthotrexate)
- Infertilité (alkylants)
En résumé
L’ostéosarcome est une tumeur maligne agressive mais dont la prise en charge moderne permet des taux de guérison significatifs lorsqu’elle est traitée dans un centre expert dès le diagnostic.
Points essentiels à retenir
- Toute douleur osseuse persistante chez un adolescent ou jeune adulte, surtout nocturne, doit conduire à une consultation médicale rapide
- Le diagnostic repose sur l’IRM et la biopsie dans un centre spécialisé
- Le traitement associe chimiothérapie puis chirurgie conservatrice dans la majorité des cas, suivie d’une nouvelle chimiothérapie
- Le pronostic dépend principalement de la réponse à la chimiothérapie et de l’absence de métastases
- Un suivi à long terme est indispensable pour détecter récidives et séquelles tardives
Quand consulter en urgence
Consultez rapidement si vous ou votre enfant présentez : une douleur osseuse profonde persistante plus de 3 semaines, l’apparition d’une masse sur un os, une douleur nocturne réveillant le patient, ou une boiterie inexpliquée. Plus le diagnostic est précoce, meilleures sont les chances de guérison et de conservation du membre.
Questions courantes
Quels sont les premiers symptômes de l'ostéosarcome ?
Les premiers symptômes de l'ostéosarcome sont souvent une douleur osseuse persistante, surtout la nuit, et un gonflement localisé près de l'os atteint, généralement au genou, à l'épaule ou à la hanche. La douleur peut être prise à tort pour une douleur de croissance. Une boiterie ou une limitation des mouvements peuvent apparaître. Devant une douleur osseuse qui dure plus de deux semaines, consultez un médecin.
L'ostéosarcome est-il héréditaire ?
L'ostéosarcome n'est généralement pas héréditaire, mais certains syndromes génétiques rares, comme le syndrome de Li-Fraumeni ou la rétinoblastome héréditaire, augmentent le risque. La majorité des cas survient sporadiquement, sans antécédent familial. Une consultation en génétique peut être proposée dans des situations particulières. Le diagnostic précoce reste essentiel pour améliorer le pronostic.
Comment traite-t-on l'ostéosarcome ?
Le traitement de l'ostéosarcome associe généralement une chimiothérapie néoadjuvante, une chirurgie d'exérèse de la tumeur puis une chimiothérapie adjuvante. La chirurgie conservatrice est privilégiée quand c'est possible, sinon une amputation peut être nécessaire. La radiothérapie est rarement utilisée car cette tumeur y est peu sensible. Le pronostic s'est nettement amélioré grâce aux protocoles combinés. Un suivi pluridisciplinaire en centre spécialisé est indispensable.
Sources et références
Les informations de cet article s’appuient sur les recommandations des organismes de santé de référence. Pour approfondir le sujet « Ostéosarcome : causes, symptômes, diagnostic et traitements », consultez les ressources officielles suivantes :
- Haute Autorité de Santé (HAS) — santé de l'enfant
- Ameli — santé de l'enfant
- Santé publique France — pédiatrie et prévention
Important : ce contenu est informatif et ne remplace pas une consultation médicale. En cas de symptômes ou de doute, consultez votre médecin.