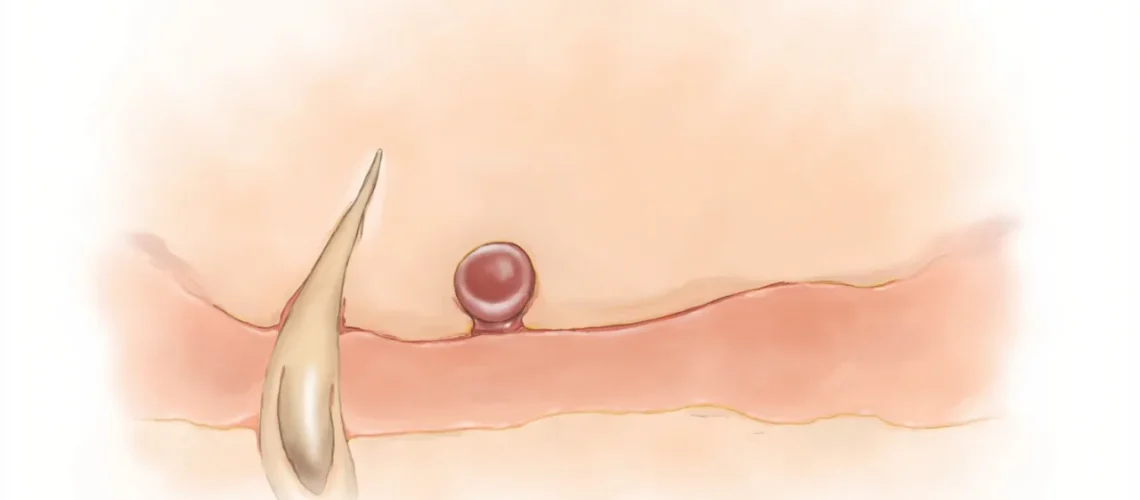

Le neurofibrome est une tumeur bénigne qui se développe le long des nerfs. Découvrez ses causes, ses symptômes, ses différents types et les options thérapeutiques disponibles.
Qu’est-ce qu’un neurofibrome ?
Le neurofibrome est une tumeur bénigne qui se développe à partir des cellules entourant les nerfs, notamment les cellules de Schwann, les fibroblastes et les cellules périneurales. Ces excroissances se forment le long des gaines nerveuses et peuvent apparaître à différents endroits du corps, aussi bien sous la peau qu’en profondeur, le long des nerfs périphériques ou des racines nerveuses de la moelle épinière.
Les neurofibromes font partie des tumeurs des gaines nerveuses les plus fréquentes. Dans la majorité des cas, ils sont isolés et sporadiques, sans lien avec une maladie héréditaire. Cependant, lorsqu’ils sont multiples ou volumineux, ils peuvent être le signe d’une neurofibromatose, une maladie génétique affectant principalement la peau, le système nerveux et les os.
Bien qu’ils soient généralement bénins, certains neurofibromes peuvent provoquer une gêne fonctionnelle, des douleurs ou des préoccupations esthétiques qui justifient une prise en charge médicale adaptée.
Les différents types de neurofibromes
Le neurofibrome cutané (dermique)
Il s’agit de la forme la plus courante. Le neurofibrome cutané se manifeste par un nodule souple et mou, souvent pédiculé (attaché à la peau par un fin pédicule). Sa taille varie de quelques millimètres à plusieurs centimètres. Il se développe dans le derme ou l’hypoderme et présente une coloration chair ou légèrement rosée.
Le neurofibrome sous-cutané
Plus profond que le précédent, le neurofibrome sous-cutané se situe sous la peau et se présente sous forme d’un nodule ferme, ferme et bien défini. Il est souvent mobile et peut être douloureux à la pression, notamment lorsqu’il touche un nerf.
Le neurofibrome plexiforme
Plus rare mais plus complexe, le neurofibrome plexiforme se développe le long d’un trajet nerveux entier, formant une masse étendue en forme de « sac de vers ». Il peut être superficiel ou profond et touche fréquemment les régions du visage, du cou, des membres ou du tronc. Cette forme est fortement associée à la neurofibromatose de type 1 et comporte un risque plus élevé de transformation maligne (environ 5 à 10 %).
Le neurofibrome spinal
Localisé au niveau des racines nerveuses de la moelle épinière, ce type de neurofibrome peut entraîner des douleurs dorsales, des troubles sensitifs ou, dans certains cas, des compressions neurologiques nécessitant une intervention chirurgicale.
Causes et facteurs de risque
Le rôle de la génétique
La majorité des neurofibromes isolés apparaissent de manière sporadique, sans cause identifiée précise. En revanche, la survenue de neurofibromes multiples est le plus souvent liée à des mutations génétiques, notamment celle du gène NF1 situé sur le chromosome 17. Ce gène code la neurofibromine, une protéine suppresseur de tumeur qui régule la prolifération cellulaire.
Lorsqu’une mutation survient dans une cellule de Schwann, la perte de fonction de la neurofibromine entraîne une prolifération cellulaire anormale et la formation de neurofibromes. On distingue principalement :
- La neurofibromatose de type 1 (NF1), ou maladie de von Recklinghausen : forme la plus fréquente, caractérisée par de multiples neurofibromes cutanés, des taches café-au-lait et des nodules de Lisch (iris).
- La neurofibromatose de type 2 (NF2), plus rare, caractérisée par des schwannomes vestibulaires bilatéraux.
Facteurs favorisants
Aucun facteur environnemental n’a clairement été identifié comme cause directe des neurofibromes. Cependant, certains éléments peuvent influencer leur évolution :
- Les fluctuations hormonales : la puberté, la grossesse ou la ménopause peuvent accélérer la croissance des neurofibromes existants.
- L’âge : les neurofibromes apparaissent généralement entre 20 et 50 ans.
- Les antécédents familiaux : en cas de NF1, le risque de transmission aux enfants est de 50 % (transmission autosomique dominante).
Symptômes et manifestations cliniques
Manifestations cutanées
Dans la majorité des cas, le neurofibrome se manifeste par une petite masse palpable sous la peau, souvent asymptomatique. Lorsqu’il est superficiel, on peut observer :
- Un nodule mou, souple, mobile sous le doigt
- Une coloration chair, légèrement brunâtre ou rosée
- Un diamètre variant de quelques millimètres à plusieurs centimètres
- Parfois un aspect pédiculé (en « grain de beauté attaché »)
Douleur et sensibilité
Certains neurofibromes, surtout lorsqu’ils sont comprimés ou qu’ils touchent un nerf, peuvent provoquer :
- Une douleur locale, sourde ou aiguë selon la localisation
- Des paresthésies (fourmillements, picotements)
- Une hypersensibilité au toucher
- Une gêne fonctionnelle lors des mouvements
Signes neurologiques
Dans les formes profondes ou plexiformes, des signes neurologiques peuvent apparaître :
- Faiblesse musculaire localized
- Troubles de la sensibilité dans le territoire concerné
- Douleurs chroniques le long d’un trajet nerveux
- Dans de rares cas, compression de la moelle épinière ou d’organes internes
Diagnostic du neurofibrome
Examen clinique
Le diagnostic repose d’abord sur un examen clinique minutieux. Le médecin palpe la lésion, évalue sa consistance, sa taille, sa mobilité et recherche d’autres lésions associées (taches café-au-lait, nodules sous-cutanés multiples, etc.).
Imagerie médicale
Des examens complémentaires peuvent être prescrits :
- Échographie cutanée : utile pour caractériser les neurofibromes superficiels.
- IRM (imagerie par résonance magnétique) : examen de référence pour évaluer les neurofibromes profonds, plexiformes ou spinaux.
- Scanner (TDM) : parfois utilisé pour évaluer l’atteinte osseuse.
- TEP-scan : utile en cas de suspicion de transformation maligne.
Biopsie et analyse histologique
En cas de doute diagnostique ou de suspicion de malignité (changement rapide de taille, douleur nouvelle, durcissement), une biopsie peut être réalisée. L’analyse histologique confirmera la nature bénigne de la lésion et précisera son type.
Conseil génétique
Lorsqu’une neurofibromatose est suspectée, un conseil génétique et un test génétique peuvent être proposés au patient et à sa famille, afin d’évaluer le risque de transmission et d’organiser un suivi adapté.
Traitements disponibles
Surveillance active
De nombreux neurofibromes, surtout lorsqu’ils sont petits, asymptomatiques et stables, ne nécessitent aucun traitement. Une simple surveillance clinique régulière est alors recommandée pour détecter tout changement de taille, de consistance ou de douleur.
Exérèse chirurgicale
L’ablation chirurgicale constitue le traitement de référence des neurofibromes gênants ou suspectés. Elle est particulièrement indiquée en cas de :
- Gêne esthétique importante
- Douleur chronique
- Compression nerveuse ou d’organe
- Suspicion de transformation maligne
- Difficultés fonctionnelles (habillage, marche, etc.)
Pour les neurofibromes cutanés, l’exérèse est généralement simple. Pour les formes plexiformes ou profondes, l’intervention peut être plus complexe et nécessite parfois une équipe pluridisciplinaire (chirurgien plasticien, neurochirurgien, dermatologue).
Laser et techniques mini-invasives
Pour les neurofibromes cutanés de petite taille, certaines techniques peuvent être employées :
- Laser CO2 : permet de détruire les lésions superficielles avec un bon résultat esthétique.
- Électrocoagulation : utilisée pour les petites lésions pédiculées.
- Cryothérapie : efficacité variable selon la profondeur de la lésion.
Traitements médicamenteux
Plusieurs traitements médicamenteux ont récemment émergé, notamment pour les neurofibromes plexiformes inopérables :
- Sélumetinib (Koselugo) : inhibiteur de MEK autorisé chez les enfants et adolescents atteints de NF1 présentant des neurofibromes plexiformes symptomatiques inopérables.
- Cabozantinib : étudié dans des essais cliniques pour réduire la taille des neurofibromes plexiformes.
- Antidouleurs : utilisés pour soulager la douleur neuropathique (gabapentine, prégabaline, antidépresseurs tricycliques).
Radiothérapie et chimiothérapie
Ces traitements sont réservés aux cas de transformation maligne (neurofibromes malins ou MPNST – tumeurs malignes des gaines nerveuses périphériques), qui restent rares.
Vivre avec un ou plusieurs neurofibromes
Impact psychologique et social
Les neurofibromes visibles, notamment au visage ou sur les zones découvertes, peuvent entraîner une souffrance psychologique importante : complexes, anxiété sociale, image de soi altérée. Un accompagnement psychologique est souvent bénéfique, en complément du suivi médical.
Suivi médical régulier
En cas de neurofibromes multiples ou de NF1 diagnostiquée, un suivi régulier et pluridisciplinaire est recommandé :
- Consultations dermatologiques annuelles
- Surveillance ophtalmologique (nodules de Lisch, gliome des voies optiques)
- IRM régulières pour évaluer l’évolution des neurofibromes plexiformes
- Suivi orthopédique (scoliose, pseudarthrose)
- Bilan cardiologique si nécessaire
Précautions au quotidien
Quelques mesures simples permettent de mieux vivre avec des neurofibromes :
- Éviter les traumatismes répétés sur les zones concernées
- Porter des vêtements non irritants
- Protéger sa peau du soleil (photoprotection)
- Informer chaque médecin consulté de la présence de neurofibromes
- Consulter rapidement en cas de changement rapide de taille, de douleur nouvelle ou d’apparition de signes neurologiques
Complications possibles
Transformation maligne
Bien que rare (moins de 5 % pour les neurofibromes plexiformes), la transformation en tumeur maligne des gaines nerveuses périphériques (MPNST) constitue la complication la plus redoutée. Les signes d’alerte incluent :
- Croissance rapide et inexpliquée
- Douleur nouvelle ou intensifiée
- Durcissement de la lésion
- Apparition de symptômes neurologiques
Compression et déformation
Les neurofibromes volumineux ou mal placés peuvent entraîner des compressions nerveuses, des déformations osseuses, des troubles fonctionnels ou, dans certains cas, des atteintes esthétiques majeures.
Les points clés
- Le neurofibrome est une tumeur bénigne des nerfs périphériques, le plus souvent isolée, parfois multiple dans le cadre d’une neurofibromatose.
- Un examen médical est indispensable devant toute lésion cutanée ou sous-cutanée nouvelle, persistante ou qui change d’aspect.
- Les neurofibromes plexiformes, souvent liés à la NF1, nécessitent un suivi spécialisé en raison du risque de complications.
- Le traitement n’est envisagé qu’en cas de gêne fonctionnelle, esthétique, douloureuse ou de suspicion de malignité.
- L’exérèse chirurgicale reste le traitement de référence ; des options médicamenteuses innovantes comme le sélumetinib sont désormais disponibles pour certaines formes complexes.
- En cas de NF1, un suivi pluridisciplinaire régulier est essentiel pour détecter et traiter précocement d’éventuelles complications.
- Toute modification rapide d’un neurofibrome (taille, douleur, consistance) justifie une consultation médicale rapide.
Le neurofibrome, bien que bénin dans l’immense majorité des cas, mérite une attention médicale sérieuse, en particulier lorsqu’il est multiple, volumineux ou associé à d’autres manifestations. Une prise en charge précoce et adaptée permet d’améliorer significativement la qualité de vie des patients concernés.
Foire aux questions
Qu'est-ce qu'un neurofibrome ?
Le neurofibrome est une tumeur bénigne qui se développe à partir des cellules entourant les nerfs, notamment les cellules de Schwann. Il peut apparaître isolément ou dans le cadre d'une neurofibromatose de type 1. Généralement indolore, il peut comprimer les structures voisines et provoquer des douleurs ou des troubles neurologiques. Le diagnostic repose sur l'imagerie et parfois une biopsie. Consultez un médecin si une masse apparaît.
Un neurofibrome est-il dangereux ?
Non, le neurofibrome est une tumeur bénigne qui ne se transforme que très rarement en cancer. Cependant, sa localisation peut entraîner des complications en comprimant des nerfs ou des organes. Dans la neurofibromatose de type 1, la surveillance est importante car des formes malignes peuvent survenir exceptionnellement. Un suivi médical régulier permet de détecter toute évolution suspecte. Consultez en cas de douleur nouvelle ou de croissance rapide.
Comment traiter un neurofibrome ?
Si le neurofibrome est asymptomatique, une simple surveillance peut suffire. En cas de douleur ou de gêne fonctionnelle, une exérèse chirurgicale est possible. La chirurgie est généralement curative pour les formes isolées. Dans les neurofibromatoses, la prise en charge est multidisciplinaire et peut inclure des traitements ciblés. Consultez un spécialiste pour discuter des options adaptées à votre situation.
Références
Les informations de cet article s’appuient sur les recommandations des organismes de santé de référence. Pour approfondir le sujet « Neurofibrome : comprendre cette tumeur nerveuse bénigne », consultez les ressources officielles suivantes :
- Haute Autorité de Santé (HAS) — recommandations professionnelles
- Ameli — Assurance Maladie : vos droits et démarches
- Inserm — recherche et connaissances médicales
Important : ce contenu est informatif et ne remplace pas une consultation médicale. En cas de symptômes ou de doute, consultez votre médecin.


