
La craniostenose est une malformation crânienne congénitale causée par la fusion prématurée d'une ou plusieurs sutures du crâne chez le nourrisson, pouvant entraîner des troubles du développement si elle n'est pas prise en charge rapidement.
Qu’est-ce que la craniostenose ?
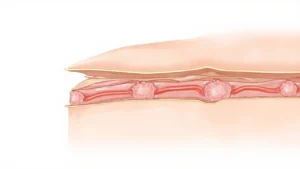
La craniostenose, également appelée craniosynostose, est une malformation congénitale caractérisée par la fusion prématurée d’une ou plusieurs sutures crâniennes chez le nourrisson. Les sutures sont des articulations fibreuses situées entre les plaques osseuses du crâne (os frontaux, pariétaux, occipitaux et temporaux). Elles permettent la croissance harmonieuse du crâne durant les premières années de vie, tout en laissant passer le cerveau en plein développement.
Normalement, ces sutures restent ouvertes jusqu’à l’âge adulte et ne se soudent qu’à la fin de la croissance. Lorsqu’une suture se referme trop tôt, la croissance du crâne est perturbée : celui-ci se déforme dans une direction perpendiculaire à la suture atteinte pour compenser. La craniostenose touche environ 1 naissance sur 2 000 à 2 500, avec une légère prédominance masculine.
Une pathologie à ne pas confondre avec la plagiocéphalie positionnelle
Il est essentiel de distinguer la craniostenose (maladie osseuse) de la plagiocéphalie positionnelle (déformation liée à la position du bébé sur le dos). La première nécessite souvent une intervention chirurgicale, tandis que la seconde se corrige par des mesures posturales et de la kinésithérapie dans la majorité des cas.
Les causes et facteurs de risque
Dans la majorité des cas, la craniostenose est isolée et sporadique, c’est-à-dire sans cause clairement identifiée. Cependant, plusieurs facteurs peuvent être impliqués :
- Facteurs génétiques : des mutations dans certains gènes (FGFR2, FGFR3, TWIST1) sont responsables de formes syndromiques, notamment dans le syndrome de Crouzon, le syndrome d’Apert ou le syndrome de Pfeiffer.
- Facteurs environnementaux : exposition à certains médicaments (acide valproïque, fluconazole) pendant la grossesse, tabagisme maternel, ou diabète gestationnel.
- Facteurs mécaniques : contraintes intra-utérines, grossesses multiples, ou position fœtale anormale.
- Âge paternel avancé : des études suggèrent un risque accru lorsque le père est âgé de plus de 40 ans.
Les formes syndromiques
Environ 15 à 20 % des craniosténoses sont associées à un syndrome génétique. Ces formes sont souvent bilatérales, multiples, et s’accompagnent d’autres anomalies : syndactylie, hypoplasie du massif facial, retards de développement. Le diagnostic génétique est alors fortement recommandé pour le conseil familial.
Les différents types de craniostenose
Le type de craniostenose dépend de la suture atteinte. On en distingue plusieurs formes principales :
La scaphocéphalie (suture sagittale)
C’est la forme la plus fréquente (environ 40 à 55 % des cas). La fusion prématurée de la suture sagittale entraîne un crâne allongé d’avant en arrière et étroit latéralement, prenant un aspect de « bateau » ou de quille de navire.
La trigonocéphalie (suture métopique)
Elle représente environ 10 à 20 % des cas. La suture métopique, située entre les deux os frontaux, se ferme trop tôt, donnant un crâne de forme triangulaire avec un front étroit et pointu.
La plagiocéphalie antérieure (suture coronale unilatérale)
Cette forme concerne 15 à 20 % des cas. La fusion d’une seule suture coronale provoque un aplatissement du front et du côté opposé du crâne, avec une asymétrie faciale.
La brachycéphalie (sutures coronales bilatérales)
Plus rare, elle entraîne un crâne court, large et aplati d’avant en arrière, souvent associé à un visage plat.
La craniostenose complexe ou syndromique
L’atteinte de plusieurs sutures simultanément, fréquente dans les formes syndromiques, provoque des déformations importantes et un risque accru de compression cérébrale.
Symptômes et signes d’alerte chez le bébé
Les signes cliniques varient selon la suture touchée et la sévérité de la malformation. Les parents peuvent observer :
- Une forme anormale du crâne visible dès la naissance ou apparaissant dans les premières semaines de vie.
- Une crête palpable le long de la suture fusionnée, parfois douloureuse au toucher.
- Une asymétrie du visage ou des orbites (yeux mal alignés).
- Une croissance insuffisante du périmètre crânien (microcéphalie secondaire).
- Des fontanelles tendues ou bombées, signe d’hypertension intracrânienne.
- Des troubles du développement : retard psychomoteur, irritabilité, troubles visuels ou auditifs dans les cas sévères.
Quand consulter en urgence ?
Une consultation rapide est indispensable en cas de vomissements répétés, somnolence excessive, convulsions, ou retard majeur de croissance du périmètre crânien. Ces signes évoquent une hypertension intracrânienne, complication grave nécessitant une prise en charge neurochirurgicale urgente.
Diagnostic médical
Le diagnostic repose sur un faisceau d’examens cliniques et complémentaires :
Examen clinique
Le pédiatre ou le neurochirurgien évalue la forme du crâne, palpe les sutures, mesure le périmètre crânien et recherche d’éventuelles anomalies faciales ou extracérébrales évoquant un syndrome.
Imagerie médicale
- Radiographie du crâne : peut montrer la suture fusionnée et l’absence de liseré clair à son niveau.
- Scanner 3D (tomodensitométrie) : examen de référence, il visualise précisément les sutures, évalue le retentissement cérébral et guide la planification chirurgicale.
- IRM cérébrale : indiquée en cas de suspicion d’anomalies neurologiques associées.
Bilan génétique
Recommandé en cas de forme syndromique, d’antécédents familiaux ou de craniostenose multiple, il permet d’identifier la mutation responsable et d’évaluer le risque de récurrence.
Traitements disponibles
La prise en charge de la craniostenose est multidisciplinaire (neurochirurgien, pédiatre, généticien, orthoptiste, kinésithérapeute). Le traitement dépend du type, de la sévérité et de l’âge de l’enfant.
La chirurgie crânienne remodelante
C’est le traitement de référence. Elle consiste à remodeler les os du crâne pour libérer l’espace de croissance du cerveau et restaurer une forme esthétique satisfaisante. Deux grandes techniques existent :
- Chirurgie précoce (avant 6 mois) : technique « open » ou « bandeau », avec remodelage des os frontaux et pariétaux. Intervention lourde mais résultats esthétiques excellents.
- Chirurgie endoscopique (avant 4 mois) : technique mini-invasive, avec incision minimale, suivie du port d’un casque crânien remodelant pendant plusieurs mois. Moins invasive, mais réservée aux cas diagnostiqués tôt.
Le traitement orthétique par casque
Utilisé principalement pour les plagiocéphalies positionnelles ou en complément post-chirurgical, le casque orthétique guide la croissance du crâne chez les nourrissons. Il est généralement porté 23 heures par jour pendant 3 à 6 mois.
La surveillance active
Pour les formes très légères et asymptomatiques, une simple surveillance clinique et radiologique peut être proposée, à condition que la croissance cérébrale soit normale et l’esthétique peu affectée.
Complications possibles et suivi à long terme
Sans traitement, la craniostenose peut entraîner plusieurs complications :
- Hypertension intracrânienne (1 cas sur 3 environ), pouvant provoquer des troubles visuels (atrophie du nerf optique) et un retard intellectuel.
- Déformations faciales : asymétrie, malocclusion dentaire, troubles ophtalmologiques.
- Retard de développement psychomoteur : troubles de l’apprentissage, de l’attention, du langage.
- Complications chirurgicales : saignements, infection, perte sanguine nécessitant transfusion, récidive partielle.
Un suivi à vie
Le suivi est assuré par une équipe pluridisciplinaire jusqu’à l’âge adulte. Il comprend des consultations régulières, des contrôles ophtalmologiques, orthophoniques et psychométriques, selon les besoins de l’enfant.
Vie quotidienne et conseils aux parents
Recevoir un diagnostic de craniostenose pour son bébé est souvent un choc émotionnel. Voici quelques conseils pratiques :
- S’informer auprès d’équipes spécialisées : les centres de référence des malformations crâniennes offrent expertise et soutien.
- Rejoindre des associations de parents : elles proposent écoute, conseils et partages d’expérience.
- Ne pas culpabiliser : la craniostenose n’est presque jamais liée au comportement parental.
- Surveiller le périmètre crânien : à mesurer régulièrement par le pédiatre durant les deux premières années.
- Adopter le bon positionnement : alterner les positions du bébé sur le côté, varier les jeux pour mobiliser le cou, éviter les périodes prolongées sur le dos ou dans un transat.
Après la chirurgie
La convalescence dure généralement 1 à 2 semaines. Les parents doivent surveiller l’apparition de fièvre, de rougeur ou de gonflement de la cicatrice, et respecter les consignes du chirurgien concernant l’alimentation, les médicaments antidouleur et les positions à éviter.
L’essentiel à retenir
La craniostenose est une pathologie pédiatrique qui, bien qu’impressionnante, se prend en charge efficacement grâce aux progrès de la chirurgie crânienne. Les points essentiels à retenir :
- Toute anomalie de forme du crâne du nourrisson doit être signalée au pédiatre.
- Le diagnostic précoce (avant 4 à 6 mois) offre davantage d’options thérapeutiques, dont la chirurgie endoscopique mini-invasive.
- Le traitement chirurgical est le pilier de la prise en charge, avec d’excellents résultats esthétiques et fonctionnels dans la majorité des cas.
- Un suivi pluridisciplinaire est essentiel pour dépister et traiter les complications neurologiques, ophtalmologiques ou développementales.
- Un accompagnement parental adapté et un soutien psychologique sont des atouts précieux pour traverser cette épreuve familiale.
Avec une prise en charge adaptée, la grande majorité des enfants opérés d’une craniostenose mènent une vie parfaitement normale, tant sur le plan physique que cognitif.
Questions / réponses
Quels sont les symptômes de la craniosténose ?
La craniosténose se manifeste par une déformation du crâne (forme allongée, aplatie ou asymétrique), une disparition précoce de la fontanelle, une bosse osseuse sur une suture ou un retard de développement. Chez le nourrisson, une augmentation anormale du périmètre crânien ou des signes de pression intracrânienne (vomissements, irritabilité) doivent alerter. Un diagnostic précoce est crucial pour éviter des complications neurologiques.
La craniosténose est-elle héréditaire ?
Dans la majorité des cas, la craniosténose est isolée et non héréditaire. Cependant, certaines formes syndromiques (comme le syndrome de Crouzon ou d'Apert) sont d'origine génétique et peuvent être transmises. Un antécédent familial doit être signalé au médecin. Une consultation en génétique peut être proposée dans les formes complexes ou récurrentes.
Comment traiter la craniosténose ?
Le traitement est chirurgical et vise à libérer les sutures fusionnées pour permettre au cerveau de se développer normalement. L'intervention est généralement réalisée avant l'âge de 1 an, parfois par chirurgie mini-invasive. Un suivi pluridisciplinaire (neurochirurgien, pédiatre, orthophoniste) est souvent nécessaire. Sans prise en charge, des troubles visuels, auditifs ou cognitifs peuvent survenir.
Références
Les informations de cet article s’appuient sur les recommandations des organismes de santé de référence. Pour approfondir le sujet « Craniostenose : Causes, Symptômes, Diagnostic et Traitements », consultez les ressources officielles suivantes :
- Haute Autorité de Santé (HAS) — santé de l'enfant
- Ameli — santé de l'enfant
- Santé publique France — pédiatrie et prévention
Important : ce contenu est informatif et ne remplace pas une consultation médicale. En cas de symptômes ou de doute, consultez votre médecin.